Beregningskemi & forskning
DFT: fra elektrontæthed til kemiske beregninger
En faglig indgang til tæthedsfunktionalteori: Kohn-Sham, funktionaler, basis, konvergens og fortolkning af energier. Med klassiske primærkilder og et forskningsperspektiv fra 2026.
Det vigtigste
- DFT gør elektrontæthed til en central variabel; praktiske funktionaler er tilnærmelser.
- Konvergeret betyder ikke nødvendigvis fysisk korrekt.
- Metodevalg skal valideres for den egenskab og stofklasse, du undersøger.
Hvilket problem forsøger DFT at løse?
Den fulde mangeelektron-bølgefunktion afhænger af mange koordinater. Hohenberg og Kohns arbejde fra 1964 giver et teoretisk grundlag for at bruge grundtilstandens elektrontæthed som central størrelse under teoriens betingelser. Det er en stor reduktion i beskrivelsens kompleksitet, men ikke i sig selv en færdig opskrift på alle kemiske egenskaber.
Man skal især skelne mellem eksistensteoremer og praktiske beregningsmetoder. At en nøjagtig funktional findes i teorien betyder ikke, at vi kender dens brugbare form. En beregning kræver konkrete tilnærmelser og en numerisk repræsentation.
Faglig reference: [1]
Kohn-Sham og selvkonsistens
Kohn og Sham formulerede i 1965 en tilgang med et effektivt ikke-vekselvirkende referencesystem. Orbitaler indgår i beregningen af tætheden, mens udvekslings- og korrelationseffekter behandles gennem en funktional. Potentialet afhænger af tætheden, så ligningerne løses selvkonsistent.
En SCF-procedure gentager tæthed, effektivt potentiale og løsning, indtil et valgt kriterium er opfyldt. Det er en numerisk betingelse. Den beviser ikke, at ladning, spin, geometri eller den valgte fysiske model svarer til eksperimentet.
Faglig reference: [2]
Fire valg, der skal stå i metodeafsnittet
Angiv funktional og eventuel dispersionsbehandling, basis eller planbølgeafskæring, ladning/spin samt miljømodel og randbetingelser. For periodiske systemer kan k-punkter og pseudopotentialer også være afgørende. Et programnavn alene er ikke en reproducerbar metodebeskrivelse.
Funktionalen styrer en del af den fysiske tilnærmelse. Basis og integrationsgitter styrer en del af den numeriske repræsentation. Opløsningsmiddelmodel, protonering og strukturelle alternativer styrer, hvilket system du faktisk regner på. De fejlkilder kan ikke reduceres til én universel procentvis DFT-fejl.
En energiforskel kræver kompatible beregninger
Hvis to konformere sammenlignes, skal energierne være beregnet med kompatible metoder og definitioner. Elektronisk energi, nulpunktkorrigeret energi, entalpi og Gibbs-energi er forskellige størrelser. At sammenligne en elektronisk energi for A med en fri energi for B giver ikke en meningsfuld rangorden.
Antag, at to metoder giver forskellen E(B) − E(A) til henholdsvis +1 og −2 kJ/mol. Den korrekte konklusion er ikke, at man frit kan vælge sin foretrukne struktur. Det er et signal om metodefølsomhed i en lille energiforskel. Test også andre relevante konformationer og betingelser, før rangordningen bruges som et robust resultat.
Nyere eksempel: NN-xTB, 2026
Xia og kolleger beskriver i 2026 en neural udvidelse af en tight-binding-metode, hvor miljøafhængige korrektioner indgår i Hamilton-parametre. Artiklen rapporterer forbedringer i flere benchmarktyper, blandt andet termokemi, kræfter og vibrationer, med lavere beregningsomkostning end de dyrere referencemetoder.
Læs dette som en undersøgt hybridstrategi, ikke som dokumentation for, at enhver kvantekemisk beregning er løst. Et benchmarkresultat er betinget af datasæt, split, referenceniveau og den målte egenskab. Her er det særligt relevant at kontrollere, hvilke kemiske miljøer og ladningstilstande evalueringen dækker.
Forskningsnedslag fra en originalartikel publiceret 20. maj 2026. Ikke en rangliste over alle tilgængelige metoder.
Faglig reference: [3]
En praktisk valideringsplan
Start med en lille test, hvor en relevant reference er tilgængelig. Undersøg numerisk konvergens uden samtidig at ændre alle modelantagelser. Vurder derefter følsomhed over for rimelige funktionaler, miljøbeskrivelser og startstrukturer. Sammenlign den størrelse, du faktisk vil bruge, ikke kun den letteste at beregne.
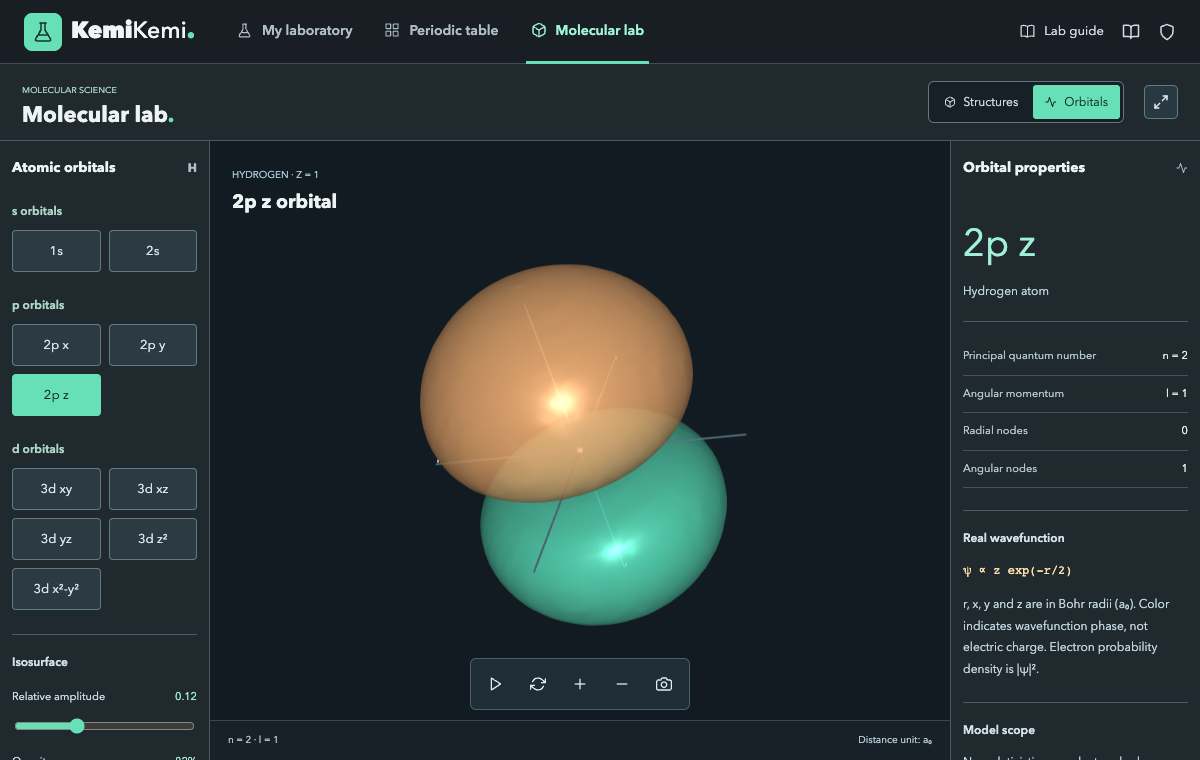
En lav geometri-RMSD garanterer ikke nøjagtig barrierehøjde. En god atomiseringsenergi garanterer ikke korrekt spinrækkefølge. Denne overførsel mellem egenskaber er ofte den mest oversete del af metodevalget. Chemnastics orbitalviewer visualiserer en undervisningsmodel og udfører ikke disse DFT-beregninger.
Hvor ligger tilnærmelsen i energien?
I en skematisk Kohn-Sham-opdeling skrives energien som ikke-vekselvirkende kinetisk energi, elektron-kernelokal energi, klassisk elektronfrastødning og et udvekslings-korrelationsled. Det sidste er ikke blot en lille korrektion, som altid kan ignoreres. Det samler virkninger, som den enkle referencesystembeskrivelse ikke allerede indeholder.
Der findes familier af funktionaler, som bruger forskellig information, for eksempel lokal tæthed, gradienter og orbitalafhængige bidrag. En mere kompliceret funktional er ikke automatisk mere passende til enhver opgave. Benchmarking bør målrettes den relevante egenskab og inkludere systemer, der kemisk ligner anvendelsen uden at være den samme test, som metoden blev valgt på.
Faglig reference: [2]
Geometrioptimering og overgangstilstande
En geometrioptimering søger en stationær struktur i det valgte energilandskab. En lille gradient fortæller, at man er tæt på et stationært punkt, ikke hvilken type punkt det er. En vibrations-/Hessiananalyse kan hjælpe med at skelne et lokalt minimum fra en sadel.
I en idealiseret analyse af et stabilt minimum forventes ingen egentlige imaginære vibrationsfrekvenser. En førsteordens overgangstilstand forventes at have én ustabil retning, og denne retning skal svare til den undersøgte kemiske ændring. Små numeriske artefakter, rotationer og oversættelser skal behandles med omtanke. At finde én negativ krumning er ikke alene bevis for, at man har forbundet de ønskede reaktanter og produkter.
Fra energiforskel til population
Hvis to ligevægtstilstande A og B har en molær Gibbs-energiforskel ΔG = G(B) − G(A), og definitionen af tilstandene allerede omfatter relevante degeneraciteter, er populationsforholdet p(B)/p(A) = exp(−ΔG/RT). Ved 298 K er RT cirka 2,48 kJ/mol. Små energiforskelle på denne skala kan derfor give mærkbare ændringer i population.
Tag en selvkonstrueret øvelse med ΔG = 5,0 kJ/mol. Forholdet bliver omtrent exp(−5,0/2,48) = 0,13, svarende til cirka 12 % i B, hvis kun disse to tilstande findes. En metodefejl på nogle få kJ/mol kan flytte den procent betydeligt. Det er grunden til, at mange decimaler i elektroniske energier ikke bør forveksles med en præcis forudsigelse af blandingens sammensætning.
Hvad skal en forsker kontrollere før en konklusion?
Adskil tre spørgsmål i din analyse: Er den numeriske opgave løst tilstrækkeligt? Er den valgte fysiske model egnet? Er den analyserede struktur eller tilstand faktisk relevant for forsøget? En strammere SCF-tolerance kan hjælpe det første spørgsmål, men retter ikke nødvendigvis de to andre.
En brugbar supplerende tabel viser geometrier, energidefinitioner, relevante spin-/ladningstilstande, konvergensindstillinger og følsomhedstests. Rapportér også, hvis flere rimelige modeller giver forskellige konklusioner. Det er en videnskabelig begrænsning, som læseren skal kende, ikke noget der bør skjules bag den mest overbevisende orbitalfigur.
PRØV SELV
Opgave med løsning
En SCF-beregning er konvergeret, men startstrukturen havde forkert samlet ladning. Kan den bruges som en korrekt neutral-molekyleberegning?
Vis fremgangsmåde og svar
- Konvergens vedrører den opstillede numeriske opgave.
- Forkert ladning ændrer elektronantallet og dermed det fysiske system.
- Den ønskede tilstand skal beregnes og valideres særskilt.
Nej. Numerisk konvergens er nødvendig, men ikke tilstrækkelig fysisk validering.
Kilder & videre læsning
- Hohenberg & Kohn (1964): Inhomogeneous Electron Gas Fagfællebedømt originalartikel
- Kohn & Sham (1965): Self-Consistent Equations Including Exchange and Correlation Effects Fagfællebedømt originalartikel
- Xia et al. (2026): NN-xTB: density functional accuracy at semi empirical speed with neural network extended tight binding Fagfællebedømt originalartikel
AI-assisteret formidling, ikke uafhængigt fagfællebedømt. Regneeksempler er undervisningseksempler. Kildernes resultater gælder inden for deres egne metoder og betingelser; forskningsguides er ikke udtømmende eller løbende modelranglister. Indholdet erstatter ikke laboratoriets sikkerhedsvurdering.